

Geral
Novas terapias ampliam perspectivas para pacientes com fibrose cística
A jornalista Cinthya Brandão (48) perdeu três das quatro irmãs ainda na infância em decorrência de complicações da fibrose cística. A que viveu por mais tempo morreu aos quatro anos. Na época, a família morava no interior da Bahia e precisou viajar até São Paulo em busca de diagnóstico e acompanhamento especializado. Décadas depois, Cinthya acompanha uma realidade muito diferente daquela vivida por suas irmãs: diagnóstico precoce e novas terapias vêm mudando as perspectivas de crianças e adultos com a doença genética rara, crônica e ainda sem cura.
O tema ganha atenção especial neste Setembro Roxo, período dedicado à conscientização sobre a fibrose cística. Caracterizada pela produção de secreções espessas, a doença compromete principalmente os sistemas respiratório e digestivo e pode provocar infecções pulmonares recorrentes, perda progressiva da função pulmonar, dificuldade para ganhar peso e alterações pancreáticas.
Uma realidade diferente — Quando as irmãs de Cinthya adoeceram, o diagnóstico era muito mais difícil. Segundo ela, o teste do suor não era realizado em Salvador e a fibrose cística ainda não fazia parte da triagem neonatal pelo teste do pezinho. A mãe precisou aprender com profissionais do Hospital das Clínicas, em São Paulo, os cuidados necessários para acompanhar as filhas em casa.
“Infelizmente, nenhuma delas teve a oportunidade de se beneficiar dos avanços que existem hoje no diagnóstico e no tratamento da fibrose cística. Muitas vezes penso em como suas histórias poderiam ter sido diferentes se tivessem tido acesso aos recursos disponíveis atualmente”, relata Cinthya, que, como irmã mais velha, também participou dos cuidados.
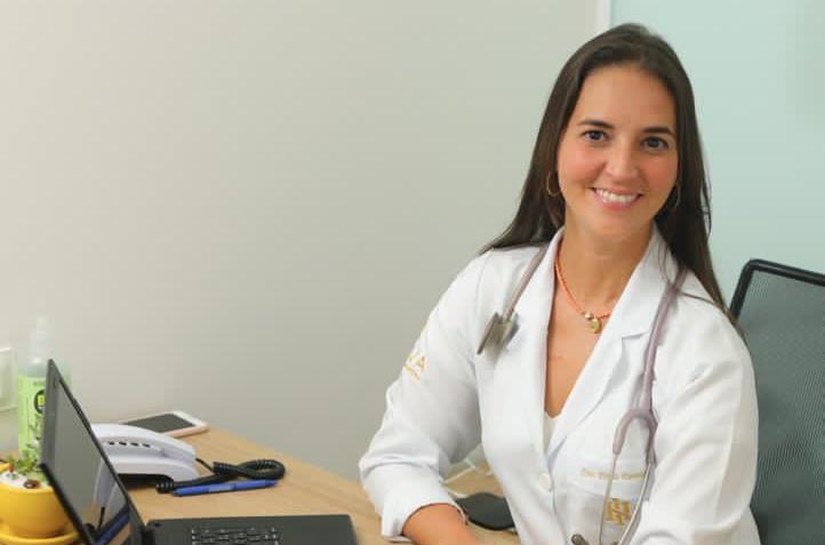
A pneumologista pediátrica e broncoscopista do Hospital Mater Dei Salvador (HMDS), Paula Tannus, explica que tosse persistente, pneumonias e bronquites de repetição, chiado no peito, falta de ar, dificuldade para ganhar peso e altura, diarreia e suor excessivamente salgado estão entre os sinais que podem levantar a suspeita. “A fibrose cística pode se manifestar de formas diferentes e envolver vários órgãos. Na infância, sintomas respiratórios recorrentes associados à dificuldade de crescimento ou ganho de peso precisam ser investigados, porque quanto mais cedo iniciamos o acompanhamento, maior é a possibilidade de preservar a função pulmonar e evitar complicações”, destaca.
Diagnóstico precoce — A fibrose cística é causada por alterações no gene CFTR, responsável pela produção de uma proteína que participa do transporte de sal e água nas células. Quando esse mecanismo não funciona adequadamente, as secreções ficam mais espessas, favorecendo obstruções, infecções e inflamações.
Por ser hereditária, a doença está relacionada às alterações genéticas transmitidas pelos pais. A variante mais frequente do gene CFTR é mais comum em populações de ancestralidade europeia, embora a fibrose cística possa ocorrer em diferentes grupos populacionais. “O conhecimento do perfil genético ganhou ainda mais importância porque hoje pode ajudar a definir quais pacientes são elegíveis para terapias específicas”, explica Paula Tannus.
No Brasil, a doença integra o Programa Nacional de Triagem Neonatal e pode ser rastreada pelo teste do pezinho. Quando há alteração, são necessários exames complementares para investigação, especialmente o teste do suor, além da análise genética quando indicada.
Para Cinthya, a importância desse diagnóstico precoce ficou ainda mais evidente quando se tornou mãe. O histórico familiar trouxe o medo de que os filhos também pudessem nascer com fibrose cística. “Realizar os exames logo após o nascimento dos dois foi muito importante para mim e para meu esposo. Receber os resultados e saber que eles não tinham a doença foi um dos maiores alívios que já sentimos”, conta.
Tratamento avança — O acompanhamento pode envolver fisioterapia respiratória, suporte nutricional, reposição de enzimas pancreáticas, antibióticos e outros medicamentos. Uma das principais transformações dos últimos anos, porém, foi a chegada dos moduladores da proteína CFTR, que atuam mais diretamente no mecanismo responsável pela doença em pacientes com determinadas variantes genéticas.
“Esses medicamentos representam uma mudança importante porque não atuam apenas nas consequências da fibrose cística e podem produzir repercussões significativas na função pulmonar, no estado nutricional e na qualidade de vida”, afirma a pneumologista e uma das coordenadoras da Medicina Respiratória do HMDS.
No SUS, uma combinação de medicamentos é disponibilizada para pacientes que atendem aos critérios estabelecidos pelo Ministério da Saúde. Dados divulgados pela pasta em agosto de 2026, a partir do acompanhamento de 647 crianças, adolescentes e adultos em 39 centros brasileiros, apontaram redução de até 85% nas internações, além da diminuição do uso de antibióticos sistêmicos e melhora da função pulmonar.
Rede de apoio - Cinthya também destaca como diferença importante a existência, hoje, de maior acesso à informação e de redes de apoio. Para ela, saber que a Bahia conta com uma associação de pais e familiares de crianças com fibrose cística e com uma rede mais estruturada de suporte reforça a importância do diagnóstico precoce, do acompanhamento adequado e do acesso ao tratamento.
“Minha história com a fibrose cística começou com a dor da perda, mas hoje também é marcada pela esperança de que outras famílias possam viver uma realidade muito diferente daquela que a minha família enfrentou”, afirma.
Paula Tannus reforça que, apesar dos avanços, o diagnóstico precoce permanece decisivo. “Hoje conseguimos falar não apenas em tratar sintomas, mas em modificar de forma importante a evolução da fibrose cística em parte dos pacientes. Diagnóstico precoce e acompanhamento multidisciplinar continuam sendo fundamentais”, conclui.
Assessoria